
在生物制品的研发申报路径中,IND阶段和NDA阶段对质控方法的要求是逐级加码的。很多企业在IND阶段搭建的酶残留检测方法,到了NDA阶段被审评要求补充验证,甚至推倒重来——不仅拖慢申报节奏,还可能暴露工艺数据的漏洞。
今天我们就来梳理一下:从IND到NDA,工艺酶残留检测的方法学验证,到底需要跨越哪几道关卡?
01|IND阶段:方法建立与初步验证
IND申报阶段,审评机构关注的核心问题是:你有没有对工艺添加物的残留进行控制?你的检测方法是否能够可靠地检出残留?
这个阶段需要完成的验证工作相对基础:
专属性:证明方法能特异性识别目标酶,而不受样品基质中其他蛋白的干扰;
线性范围:建立标准曲线,确认在目标浓度范围内信号与浓度呈良好线性关系(R²通常要求>0.99);
准确度:通过加标回收实验,验证方法测定值与真实值的偏差,回收率通常要求在80%-120%之间;
精密度:批内重复性(同一样品重复测定)和批间精密度(不同天/不同试剂批次测定),CV%一般要求<10%-15%;
定量限(LOQ):确认方法能够稳定检出的最低浓度,这个浓度必须低于工艺设定的残留限度。
IND阶段的验证可以说是“最小可行验证”——只要证明方法可用、数据可信就行。但这里有一个非常容易踩的坑:检测试剂盒是否与工艺用酶同源?如果IND阶段用的是通用型试剂盒,到了NDA阶段很可能被要求换成同源匹配的试剂盒,等于方法要重新开发。
02|临床II/III期阶段:方法稳健性与基质验证
进入临床后期,工艺逐渐趋于稳定,样品类型也从早期的小规模样品扩展到GMP生产规模的中间品、原液和成品。这个阶段的验证重点会转向:
基质干扰验证:不同工艺阶段的样品(细胞上清、纯化中间品、原液、成品)基质差异很大,需要分别验证基质是否对检测产生干扰,必要时进行基质匹配标准曲线;
耐用性:考察试剂储存条件、孵育时间、温度等微小变动对检测结果的影响,证明方法在日常操作波动下依然可靠;
稀释线性:对于高浓度样品,验证稀释后测定结果的准确性,避免因钩状效应导致假阴性;
试剂批次一致性:使用至少两个不同批次的检测试剂盒进行验证,证明批间差异在可接受范围内。
这个阶段最常被忽略的是“同源匹配”问题。很多企业在工艺优化后更换了消化液品牌,但残留检测试剂盒还是原来那套——抗体识别的抗原表位对不上,定量结果自然不准。
03|NDA阶段:全面验证与放行检测体系确认
到了NDA申报阶段,残留检测方法已经是产品放行检测体系的正式组成部分,验证要求也最为严格。除了IND和临床阶段已完成的项目,还需要补充:
完整的方法学验证报告:涵盖专属性、线性、范围、准确度、精密度、检测限/定量限、耐用性、基质效应等全部ICH指导原则要求的项目;
残留限度的合理性论证:不仅要测出残留值,还要论证这个残留水平为什么是安全的——需要结合毒理学数据、临床暴露量等进行风险评估;
从研发到GMP生产的方法转移:证明检测方法在研发实验室和QC实验室之间能够无缝转移,转移后的结果一致;
放行检测SOP与质量标准:形成正式的企业标准,明确每一批产品的残留检测要求和合格标准。
可以说,NDA阶段的残留检测验证已经不是“方法能不能用”的问题,而是“整个质控体系是否完备”的问题。
逐典TrypLUS消化液ELISA试剂盒:从IND到NDA的同源解决方案
逐典生物在国内率先推出“工艺用酶+配套残留检测试剂盒”的同源组合,从IND阶段就帮你把方法学验证的基础打牢:
✔ 同源匹配:试剂盒抗体与TrypLUS消化液同源设计,定量结果真实反映工艺残留
✔ 定量范围0.625-40 ng/mL,覆盖工艺中间品到成品的残留检测需求
✔ 准确度80%-120%,批内批间CV<10%,满足方法学验证要求
✔ 已完成外泌体、细胞治疗等复杂基质样本的方法学验证参考
✔ TrypLUS消化液已完成FDA DMF备案,检测数据可直接支撑申报资料
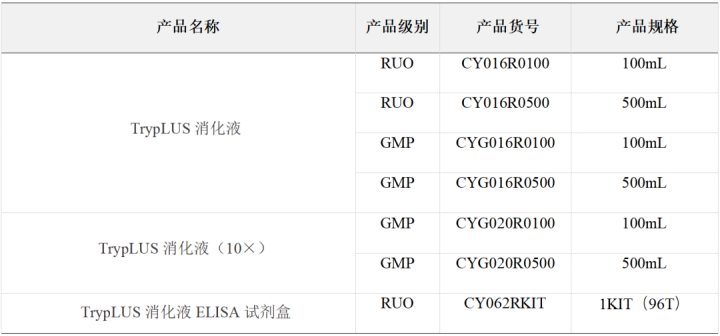
残留检测不是“有个试剂盒就行”,而是一套需要随申报阶段逐步完善的质控体系。从一开始就选对同源匹配的产品组合,能让你在IND到NDA的路上少走很多弯路。