
细胞治疗产品的IND申报,CMC(化学、制造和控制)部分往往是审评的重灾区。很多申请人花了大量精力做药效和临床方案,结果倒在了工艺细节和质控数据上。
结合近年来CDE公示的细胞治疗相关指导原则和常见发补意见,我们梳理了CMC部分最容易被盯上的几个问题——尤其是与细胞消化工艺和残留检测相关的环节。
01|细胞消化工艺:你用的是“什么酶”?
贴壁细胞的消化传代是细胞治疗产品生产中不可避免的工艺步骤。审评机构首先会问的问题是:你用的消化酶是什么来源?动物源还是重组?
如果你的工艺中使用了动物源胰酶,那需要准备一整套动物源原料的安全性证明:来源证明、外源因子检测、病毒安全性评估……工作量巨大。越来越多的企业在IND阶段就直接切换到重组胰酶或重组胰酶类似物,就是为了从源头规避这个风险。
此外,消化工艺的参数是否明确?消化时间、温度、用量是否有明确的范围?批间一致性如何?这些都是CMC资料中必须回答的问题。
02|酶残留检测:你真的检准了吗?
消化酶在终产品中的残留,是细胞治疗IND申报中必问的安全性问题。但很多企业提交的残留检测数据,经不起仔细推敲——
用的是通用型ELISA试剂盒,而试剂盒的标准品与实际工艺中使用的消化酶不是同一来源——定量结果的准确性存疑;
只做了原液的残留检测,没有做中间过程的工艺监控——无法证明残留是在哪个步骤被去除的;
残留限度的设定缺乏依据——只说“检测低于XX ng/mL”,但没有论证这个限度为什么是安全的。
审评的核心逻辑是:你不仅要证明“残留很低”,还要证明“你的检测方法能准确测出残留”,以及“这个残留水平是安全可控的”。
03|原料合规性:DMF备案为什么重要?
在细胞治疗和基因治疗领域,越来越多的关键原料开始要求供应商提供DMF(药物主文件)备案信息。原因很简单:审评机构要确认你使用的关键原辅材料是经过质量体系管控、可追溯的。
如果你的消化液或核酸酶供应商没有DMF备案,那你需要自己向审评机构提交完整的供应商审计资料、质量标准、批检验数据——工作量很大,而且审评周期会拉长。
反过来,如果供应商已经完成了FDA DMF备案,你只需要在申报资料中引用DMF编号,供应商会直接向监管机构提供保密的技术资料,大大简化你的申报工作。
04|工艺一致性:研发到生产的转移有没有数据支撑?
细胞治疗产品的工艺放大和技术转移,是CDE关注的另一个重点。很多产品在小试阶段数据很好,但一放大就出问题——消化不均匀、细胞活率下降、残留检测结果波动……
审评希望看到的是:你有没有明确的工艺参数范围?有没有至少三批GMP规模的一致性数据?从研发到生产的转移过程中,关键质量属性(细胞活率、表型、残留水平等)是否保持一致?
这也是为什么选择“天然适合放大”的原料产品很重要——比如批间差异小、保存方便、操作步骤简单的消化液,本身就在帮你降低工艺转移的风险。
逐典生物:细胞治疗CMC原料的合规之选
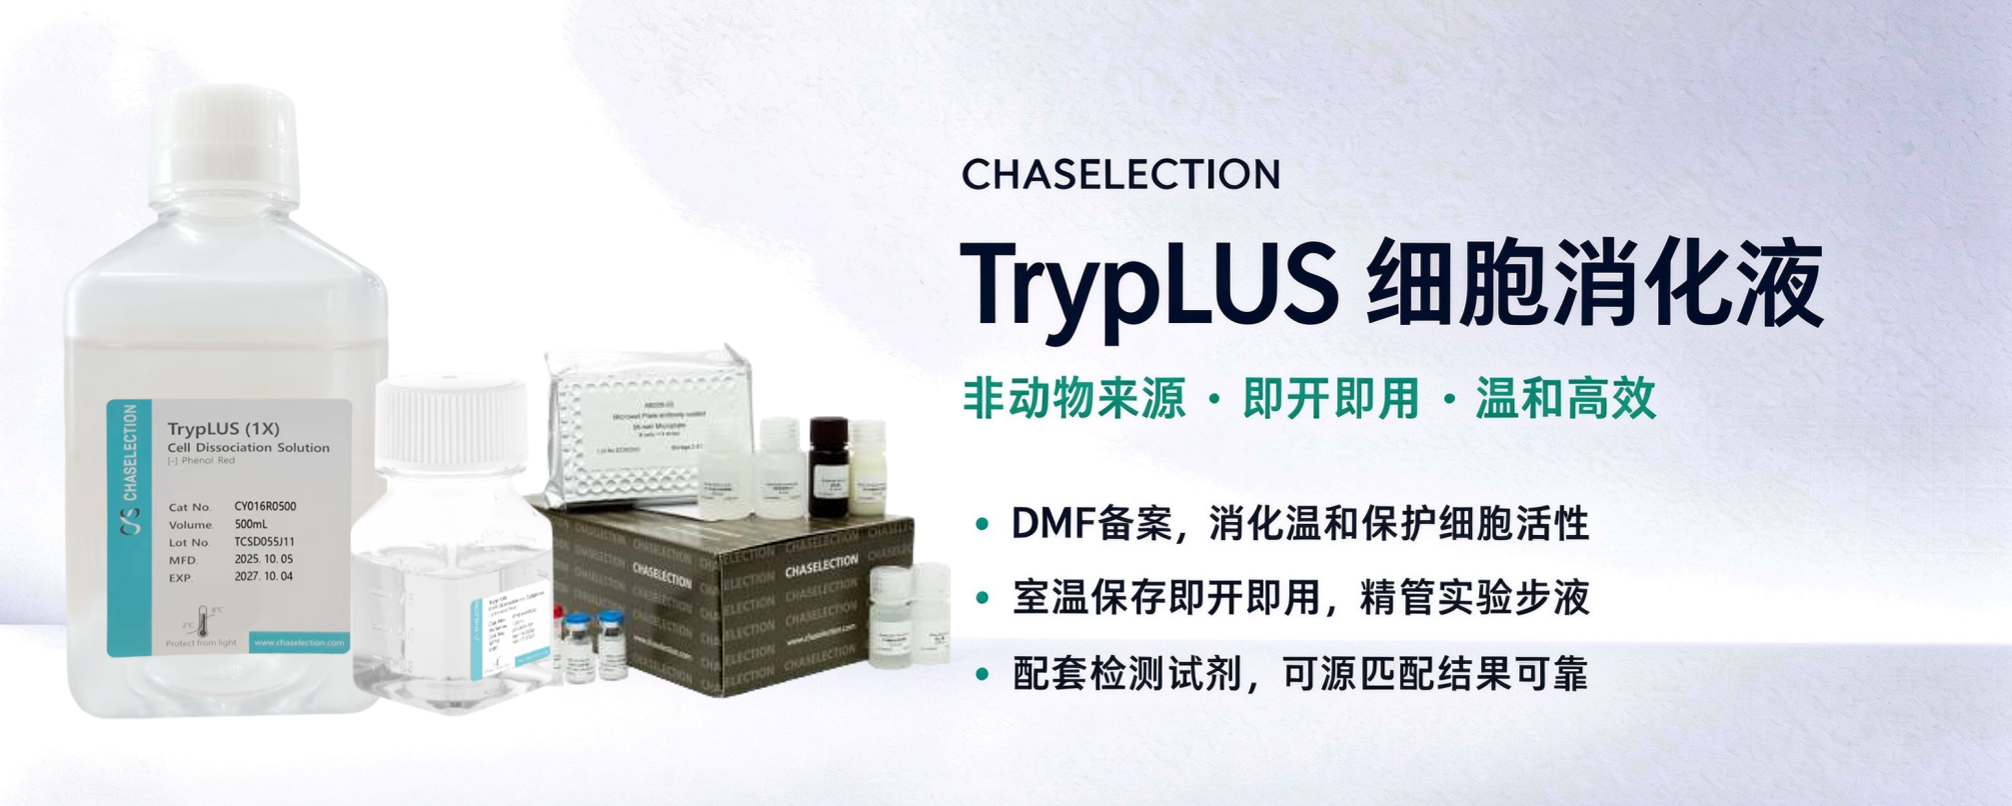
✔ TrypLUS消化液:重组表达、非动物源、FDA DMF备案,从源头规避动物源风险
✔ TrypLUS ELISA试剂盒:同源匹配,残留检测数据真实可信,方法学验证参考完整
✔ Pannarase全能核酸酶:DMF备案,高盐/常规多型号可选,适配不同病毒载体工艺
✔ 提供完整的质量文件包(COA、TSE/BSE声明、DMF授权函等),助力CMC资料编制
细胞治疗的IND申报,拼的不是谁的靶点更新颖,而是谁的工艺和质控更扎实。在消化工艺和残留检测这些“细节”上提前布局,才能避免在审评阶段被打回重做。